急性髓系白血病(acute myeloid leukemia,AML)是一类进展迅速、复发率高的血液系统恶性肿瘤[1]。FLT3突变是AML中常见的驱动事件,其中FLT3内部串联重复突变(FLT3-ITD)可导致FLT3持续活化,并通过PI3K-AKT、STAT5及RAS-MAPK等多条下游信号通路促进白血病细胞增殖和存活[2]。第二代FLT3抑制剂吉瑞替尼已成为复发/难治FLT3突变AML的重要治疗药物,但治疗过程中出现的耐药和疾病复发仍显著限制其长期疗效[3]。既往研究表明,FLT3二次突变、RAS通路激活以及骨髓微环境介导的适应性改变均可参与耐药形成[4,5]。因此,进一步解析持续药物压力下白血病细胞如何重塑信号网络并形成新的生存依赖,是提高FLT3靶向治疗持久性的关键。
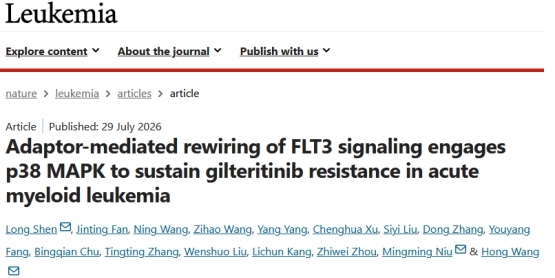
近日,中国医学科学院血液病医院(中国医学科学院血液学研究所)王洪研究员团队在《Leukemia》在线发表题为“Adaptor-mediated rewiring of FLT3 signaling engages p38 MAPK to sustain gilteritinib resistance in acute myeloid leukemia”的研究论文。该研究发现,长期FLT3抑制压力可使AML细胞形成对p38 MAPK的适应性依赖,并进一步揭示了衔接蛋白SHC1介导FLT3信号重塑、维持吉瑞替尼耐药的分子机制。
为系统寻找维持吉瑞替尼耐药状态的关键调控因子,研究团队建立了吉瑞替尼耐药AML模型,并开展全激酶组CRISPR-Cas9功能筛选。研究发现,与经典FLT3-RAS-ERK耐药模型不同,吉瑞替尼耐药细胞并未表现出对ERK1/2的选择性依赖,而是形成了对MAPK14编码的p38α MAPK的显著依赖。进一步结合Beat AML临床队列分析发现,p38通路活性与吉瑞替尼低敏感状态相关,提示在持续FLT3抑制压力下,AML细胞可形成新的p38依赖性适应状态。
机制研究发现,这种p38依赖并非来源于经典FLT3信号的简单恢复,而与受体近端信号复合物的重新组织有关。通过FLT3免疫沉淀联合质谱分析,研究团队发现吉瑞替尼耐药细胞中的FLT3相关蛋白互作网络发生改变,其中衔接蛋白SHC1成为连接FLT3与p38信号通路的重要调控节点。进一步研究表明,p46-SHC1能够促进FLT3与MKK3/6-p38信号模块的持续关联,使耐药细胞在FLT3受到药物抑制的情况下仍维持p38活性,并伴随MYC表达的维持,从而支持白血病细胞在持续治疗压力下存活。
基于p38在耐药状态中的功能依赖,研究团队进一步评估了靶向p38的治疗潜力。结果显示,无论通过遗传学方式抑制MAPK14,还是应用p38抑制剂TAK-715、SB202190,均可增强吉瑞替尼对耐药AML细胞的抗白血病作用,而ERK抑制并未产生类似的增敏效应。在FLT3突变复发/难治AML患者来源的原代样本中,吉瑞替尼联合p38抑制进一步增强了抗白血病活性;在小鼠移植模型中,该联合策略也进一步降低了白血病负荷。这些结果提示,针对耐药状态中新形成的p38依赖进行干预,可为提高FLT3抑制剂治疗效果提供新的联合治疗思路。
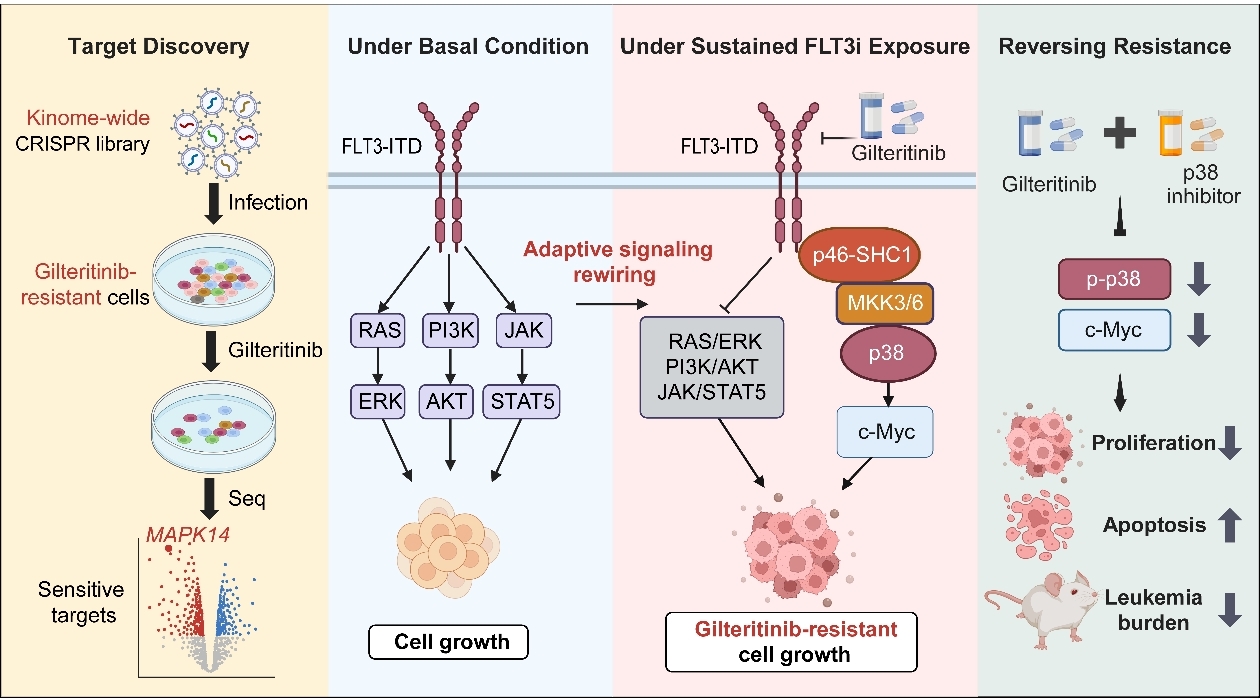
该研究的重要意义不仅在于发现p38这一耐药相关靶点,更在于提出了长期药物压力下肿瘤细胞形成耐药的一种新模式。传统耐药研究主要关注靶点二次突变、旁路信号激活或经典通路再激活,而本研究提示,治疗压力可诱导白血病细胞通过衔接蛋白介导的信号网络重塑,形成治疗压力诱导的适应性依赖。这种依赖在治疗前可能并不突出,也未必足以单独启动耐药,但在耐药状态建立后,却可能成为维持肿瘤细胞生存的重要功能依赖。该研究为理解FLT3抑制剂耐药提供了新的理论框架,也提示未来AML靶向治疗需要更加关注动态治疗压力下形成的适应性生存网络,并探索针对驱动信号与耐药依赖联合干预的新策略。
中国医学科学院血液病医院(中国医学科学院血液学研究所)王洪研究员、申龙副研究员、牛明明助理研究员为该论文共同通讯作者。中国医学科学院血液病医院(中国医学科学院血液学研究所)申龙副研究员、博士生范金婷、博士生王宁为该论文共同第一作者。该研究获得国家自然科学基金面上项目/青年项目、中国医学科学院医学与健康科技创新工程、天津市自然科学基金、四川省科技计划等项目的支持。
参考文献:
1.Bataller A, Kantarjian H, Bazinet A, et al. Outcomes and genetic dynamics of acute myeloid leukemia at first relapse. Haematologica. 2024;109:3543-3556.
2.Daver N, Schlenk RF, Russell NH, Levis MJ. Targeting FLT3 mutations in AML: review of current knowledge and evidence. Leukemia. 2019;33:299-312.
3.Perl AE, Martinelli G, Cortes JE, et al. Gilteritinib or chemotherapy for relapsed or refractory FLT3-mutated AML. N Engl J Med. 2019;381:1728-1740.
4.McMahon CM, Ferng T, Canaani J, et al. Clonal selection with RAS pathway activation mediates secondary clinical resistance to selective FLT3 inhibition in acute myeloid leukemia. Cancer Discov. 2019;9:1050-1063.
5.Joshi SK, Nechiporuk T, Bottomly D, et al. The AML microenvironment catalyzes a step-wise evolution to gilteritinib resistance. Cancer Cell. 2021;39:999-1014.e8.
撰稿:申 龙 王 洪
编辑:李炳轩
校对:林仲玮
审核:祁健伟 石莉红




 津公网安备12010102000385号